


作者:杭吉干细胞科技 医学编辑团队
- 内容声明:本文基于美国FDA公开批准信息、国家药物临床试验登记与信息公示平台(CTR20263893)、ClinicalTrials.gov及公开行业资料撰写,仅供科普参考,不构成任何临床诊疗建议
- 利益相关声明:杭吉干细胞科技与Mesoblast、Medac、ActiTrexx、MaaT Pharma、CD4 Therapeutics、铂生生物及本文提及的任何机构无商业合作或利益关联
核心速读:异基因造血干细胞移植(HSCT)可能治愈血液癌症和其他严重血液疾病,但移植物抗宿主病(GvHD) 是其潜在的毁灭性并发症。接受常规移植和预防性治疗的患者中,约30%–50% 会发生慢性GvHD,急性GvHD在部分人群中可高达40%。大剂量糖皮质激素仍是一线治疗,但约35%–50% 的急性GvHD患者疗效不佳。
过去十年,GvHD治疗领域发生显著变化:2017年伊布替尼成为首个获批用于慢性GvHD的药物;2019年鲁索替尼成为首个获批用于类固醇难治性急性GvHD的药物;2021年阿巴西普成为首个专门用于GvHD预防的疗法,贝鲁莫舒地尔(ROCK2靶向)获批用于慢性GvHD;2024年axatilimab(CSF-1R靶向)和Ryoncil(remestemcel-L,儿童类固醇难治性急性GvHD)获批;据本文所引信息,2026年Tregzi(同种异体调节性T细胞疗法)获批用于与清髓预处理匹配供者HSCT联合使用,旨在提高移植后慢性GvHD的无进展生存期。
在研管线中,Medac的MC0518(MSC疗法)正在进行关键3期(主要完成预计2027年8月),ActiTrexx的ATX-002(活化Treg)1/2期显示积极结果,MaaT Pharma的MaaT013(微生物组疗法)3期达到主要终点(ORR 62%)但CHMP近期就该单臂试验设计发布负面趋势意见,CD4 Therapeutics的tregalizumab(Treg激活单抗)已准备进入二期。
中国进展:艾米迈托赛注射液(睿铂生)于2025年1月2日附条件批准,2026年10月14日确证性III期试验(CTR20263893)公示,目标入组298人,黄晓军教授牵头,当前“进行中,尚未招募”。核心警示:大多数新型疗法仅适用于已出现GvHD症状的患者;附条件批准不等于常规批准;艾米迈托赛确证性III期结果尚未产生,其能否转为常规批准取决于该试验。
移植物抗宿主病治疗格局演变:从糖皮质激素到靶向药物与干细胞疗法
一、GvHD的疾病负担与治疗困境
异基因造血干细胞移植(HSCT)可能是一种治愈血液癌症和其他严重血液疾病的治疗方法。但该手术也存在一种潜在的毁灭性并发症:移植物抗宿主病(GvHD) ——供体干细胞中的免疫细胞将受体组织识别为异物并发起攻击,由此产生的炎症和组织损伤可累及多个器官。
急性GvHD最常累及皮肤、胃肠道和肝脏;慢性GvHD则几乎可累及所有器官,并可持续数年,严重影响患者生活质量。尽管移植技术和预防措施不断进步,GvHD仍然是非复发死亡的主要原因之一。接受常规移植和预防性治疗的患者中,约30%–50% 会发生慢性GvHD,急性GvHD的发生率在部分人群中可高达40%。
糖皮质激素的局限:几十年来,大剂量糖皮质激素一直是GvHD的一线治疗方案。虽然这种方法仍然是控制该疾病的核心,但远非理想之选——约35%–50%的急性GvHD患者疗效不佳;慢性GvHD患者可能需要长期服用糖皮质激素,导致药物依赖或在减量过程中出现疾病复发;长期免疫抑制还会增加感染和其他并发症的风险。
二、已获批药物:十年间的格局变化
过去十年间,一系列针对免疫反应不同成分的新型GvHD治疗药物相继获批,同时新的研究方法也开始推动该领域向更具选择性的免疫调节以及日益重要的预防方向发展。
2017年,艾伯维和强生公司的伊布替尼(Imbruvica)成为首个获得美国食品药品监督管理局(FDA)批准用于治疗慢性移植物抗宿主病(GvHD)的药物,为那些对既往治疗无效的患者开启了靶向治疗的新途径[1]。
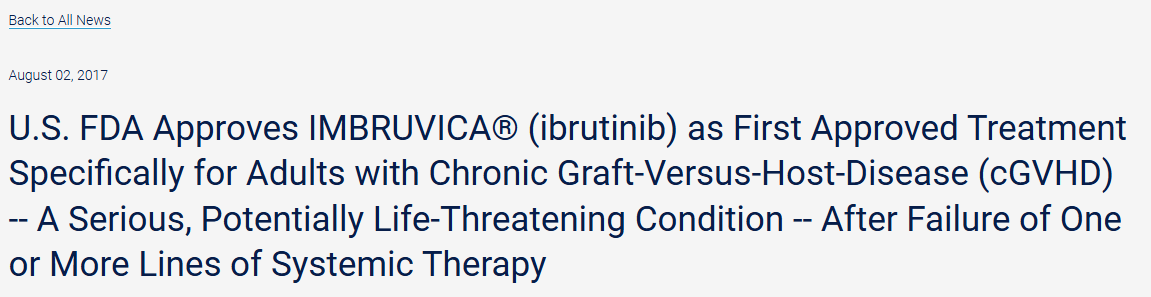
美国FDA批准IMBRUVICA®(伊布替尼)作为首个获批用于治疗成人慢性移植物抗宿主病(cGVHD)的药物——cGVHD是一种严重的、可能危及生命的疾病——适用于一种或多种系统性治疗失败的患者。
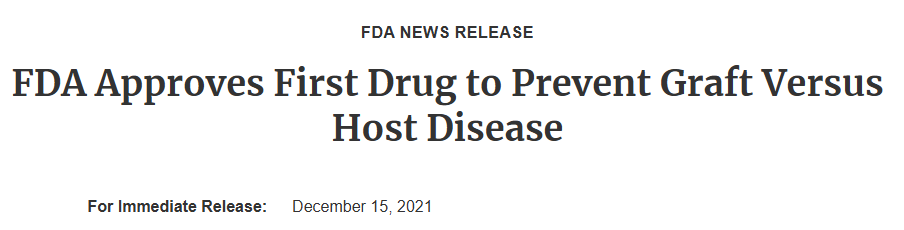
随后,2019年,Incyte公司的鲁索替尼(Jakafi)成为首个获得FDA批准用于治疗12岁及以上成人和儿童类固醇难治性急性GvHD的药物,该药物靶向参与炎症免疫反应的Janus激酶(JAK)信号通路。之后,该药物又获得了FDA批准,用于治疗一线或两线全身治疗失败后的慢性GvHD[2]。
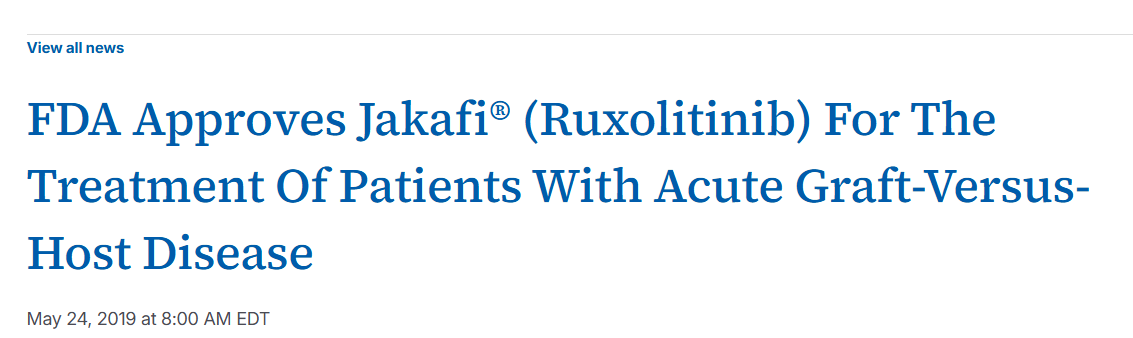
接下来的几年里,难治性慢性疾病患者有了更多治疗选择。2021年,百时美施贵宝公司的Orencia(阿巴西普)获批用于预防非亲缘供者造血干细胞移植(HSCT)患者的急性移植物抗宿主病(GvHD),成为首个获得FDA批准专门用于GvHD预防的疗法[3]。
同年,赛诺菲公司的Rezurock(贝鲁莫舒地尔)获批用于治疗12岁及以上、既往接受过至少两线系统性治疗的慢性GvHD患者。贝鲁莫舒地尔通过靶向ROCK2(一种参与免疫调节和炎症的蛋白质)为治疗对早期疗法产生耐药性的患者提供了新的机制。
2024年,创新步伐再次加快。由Incyte和Syndax联合开发的Niktimvo(axatilimab)获批用于治疗此前至少接受过两线全身治疗但未获疗效的、体重≥40千克的成人及儿童慢性移植物抗宿主病(GvHD)患者。该抗体靶向CSF-1受体信号通路,旨在降低导致慢性GvHD的炎症单核细胞和巨噬细胞的活性。
同年晚些时候,美国食品药品监督管理局(FDA)还批准了Mesoblast公司的Ryoncil(remestemcel-L),用于治疗2个月及以上儿童患者的类固醇难治性急性移植物抗宿主病(GvHD),为这一特别脆弱的患者群体提供了新的细胞治疗选择。
近年来,该领域的研究方向已不再局限于治疗已确诊的移植物抗宿主病(GvHD)。2026年,美国食品药品监督管理局(FDA)批准了Orca Bio公司的Tregzi,这是一种基于同种异体调节性T细胞的疗法,用于与接受清髓预处理的匹配供者造血干细胞移植(HSCT)联合使用。Tregzi并非用于治疗已确诊的GvHD,而是旨在提高移植后慢性GvHD的无进展生存期,这反映出人们越来越关注恢复免疫耐受,而非仅仅抑制免疫系统。
尽管治疗手段日益丰富,但仍存在一些重要缺口。大多数新型疗法仅适用于已出现移植物抗宿主病(GvHD)症状的患者,而且在许多情况下,这些患者对皮质类固醇或其他既往治疗均无反应。慢性GvHD也可能需要长期全身治疗,使患者面临长期免疫抑制带来的风险。因此,对于药物研发者而言,开发能够产生更持久疗效、减少对皮质类固醇依赖、提高安全性以及从源头上预防GvHD发生的疗法,仍有很大的发展空间。
三、在研管线:预防、免疫耐受与证据阶段的差异
由于目前尚未满足的医疗需求,多家公司正在研发更多新的GvHD治疗方案。以下管线处于不同的证据阶段,其“积极数据”的性质需逐项区分。
3.1 Medac的MC0518:关键3期进行中
MC0518是一种间充质干细胞(MSC)疗法,由源自骨髓的体外扩增间充质基质细胞制成,利用免疫调节特性缓解严重炎症[4]。
3期试验(IDUNN):主要目的是证明,对于类固醇难治性GvHD的成人和青少年患者,MC0518在28天总缓解率(ORR) 和/或直至第24个月随访的总生存期(OS) 方面优于首选的最佳可用疗法。主要完成时间预计为2027年8月。
证据阶段:3期进行中,结果未读出。该试验的对照设计(与最佳可用疗法比较)在方法学上具有意义,但在结果公布前不能推断MC0518优于现有疗法。
3.2 ActiTrexx的ATreg/actileucel(ATX-002):1/2期积极数据
ATX-002是一种同种异体调节性T细胞(Treg)疗法,无需数周的细胞扩增或组织配型即可在体外激活。该公司的 “ATreg工艺” 从健康、无亲缘关系献血者血液中提取Treg细胞,用专利激活剂刺激16小时——无需进行通常复杂的实验室细胞增殖过程。
1/2期研究结果(据公司披露):与美因茨大学医学中心及德累斯顿、明斯特、多特蒙德合作伙伴共同开展,是全球首个使用活化调节性T细胞(ATregs)预防干细胞移植患者急性GvHD的临床试验。结果显示,ATregs可在24小时内制备并立即注射,给药方式安全且患者耐受性良好。
该公司CEO Andrea Tüttenberg的解释值得完整引用:“在细胞疗法研发初期,我们就证实这种激活能够显著增强Treg细胞的天然耐受促进作用。因此,只需更少的细胞即可防止危险的移植排斥反应。由于这些细胞不必来自原移植供体,而是来自基因不相容的第三方供体,ATreg细胞可由健康自愿捐献者通过标准献血按需制备,并在制备后24小时内进行输注。”
证据阶段:1/2期,样本量小,主要评估安全性与可行性。“安全且耐受良好”是早期安全性信号,不等于预防GvHD的疗效已被证实。该公司所称“强大的临床试验潜力”应理解为值得进一步研究,而非疗效结论。
3.3 MaaT Pharma的MaaT013(Xervyteg):3期达主要终点,但CHMP发布负面趋势意见
MaaT013是一种源自供体的微生物组疗法,可恢复肠道菌群。它含有Butycore——一组已知能产生抗炎短链脂肪酸的细菌,作用机制是通过恢复肠道微生物组和免疫系统的平衡,增强免疫耐受性,治疗以胃肠道为主的类固醇耐药性急性GvHD。
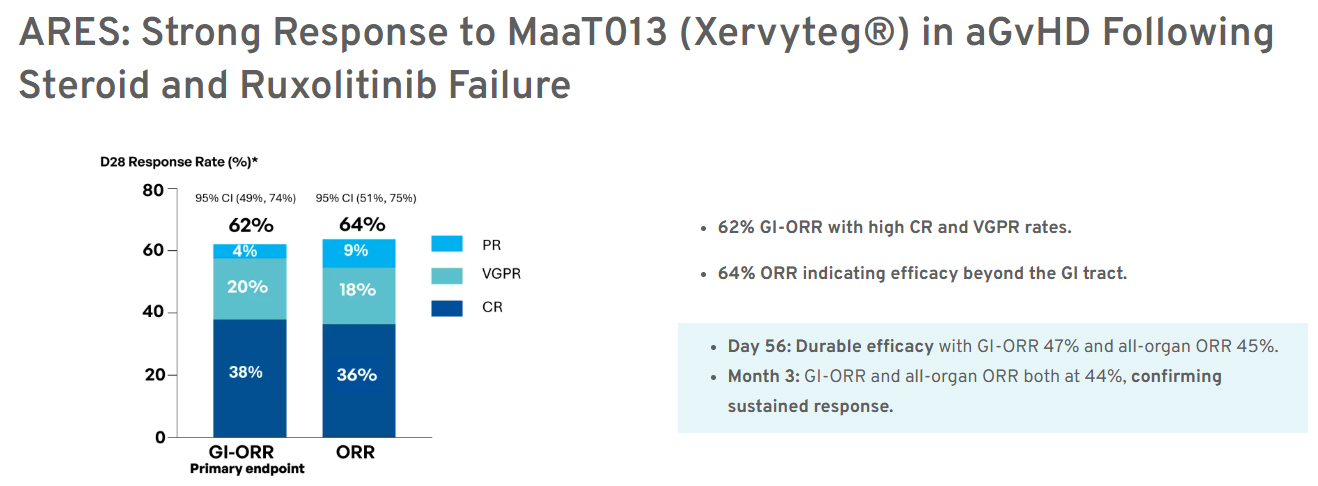
该药物已获得FDA和EMA的孤儿药资格认定,并已完成一项关键3期临床试验——据该公司称,这是首个针对血液肿瘤微生物组疗法的全球关键性研究。
关键结果与监管信号:
| 维度 | 具体情况 |
|---|---|
| 主要终点 | 达到:第28天客观缓解率(ORR)62% |
| CHMP意见 | 近期就该单臂试验设计发布负面趋势意见 |
| 后续计划 | 未来研发将专注于推进一项随机对照III期临床试验,与现有最佳疗法比较,以期在美、欧及其他地区提交监管申请;FDA的C类反馈意见支持推进该III期,若资金和监管批准到位,有望在2027年上半年启动并可能招募首批患者 |
证据阶段的审慎解读:“3期达到主要终点”与“监管认可”是两件事。MaaT013的3期是单臂设计,CHMP的负面趋势意见正指向这一方法学局限。单臂试验达到ORR终点,不能替代随机对照证据。该公司计划开展随机对照III期,本身即说明当前证据尚不足以支持监管批准。
3.4 CD4 Therapeutics的tregalizumab:准备进入二期
tregalizumab被该公司称为 “首个也是唯一一个”旨在选择性激活Tregs的单克隆抗体,可恢复免疫平衡。与现有疗法不同,该资产旨在通过激活Tregs从源头上预防GvHD,同时保留移植物抗白血病效应——即来自供体的白细胞攻击并摧毁白血病患者体内残留癌细胞的免疫反应。
CD4 Therapeutics于2024年从T-Balance Therapeutics手中收购该候选药物,并签署独家约束性条款清单,授予其全球开发和商业化权利。急性GvHD是目标适应症之一,该项目目前已准备好进入二期临床试验。该项目已在类风湿性关节炎和银屑病方面获得临床概念验证数据。
证据阶段:准备进入二期,GvHD适应症尚无临床数据读出。其在类风湿性关节炎和银屑病中的概念验证数据不能外推至GvHD。“保留移植物抗白血病效应”是设计目标,不是已验证的临床结果。
四、GvHD治疗市场日益增长
就新型移植物抗宿主病(GvHD)疗法而言,未来前景无疑一片光明。2025年,七大主要市场(美国、欧盟四国、英国和日本)的GvHD市场规模约为21亿美元,预计2026年至2036年将以6.4%的复合年增长率(CAGR)增长。这一增长预计将得益于异基因造血干细胞移植手术数量的增加、移植后生存率的提高、诊断率的提升以及靶向和先进治疗方法的广泛应用。
因此,对于药物研发者而言,开发新疗法的机会与移植物抗宿主病(GvHD)领域持续存在的未满足需求密切相关。展望未来,下一代疗法需要在近期获批疗法的基础上,提供更持久的疗效、更高的安全性,并最终找到预防GvHD发生的更有效方法。
上述数据反映的是全球主要发达市场的整体盘子。作为异基因造血干细胞移植量最大的国家之一,中国在GvHD细胞治疗和监管路径上的进展,则提供了另一个观察维度。
五、中国进展:艾米迈托赛注射液与附条件批准后的确证性研究
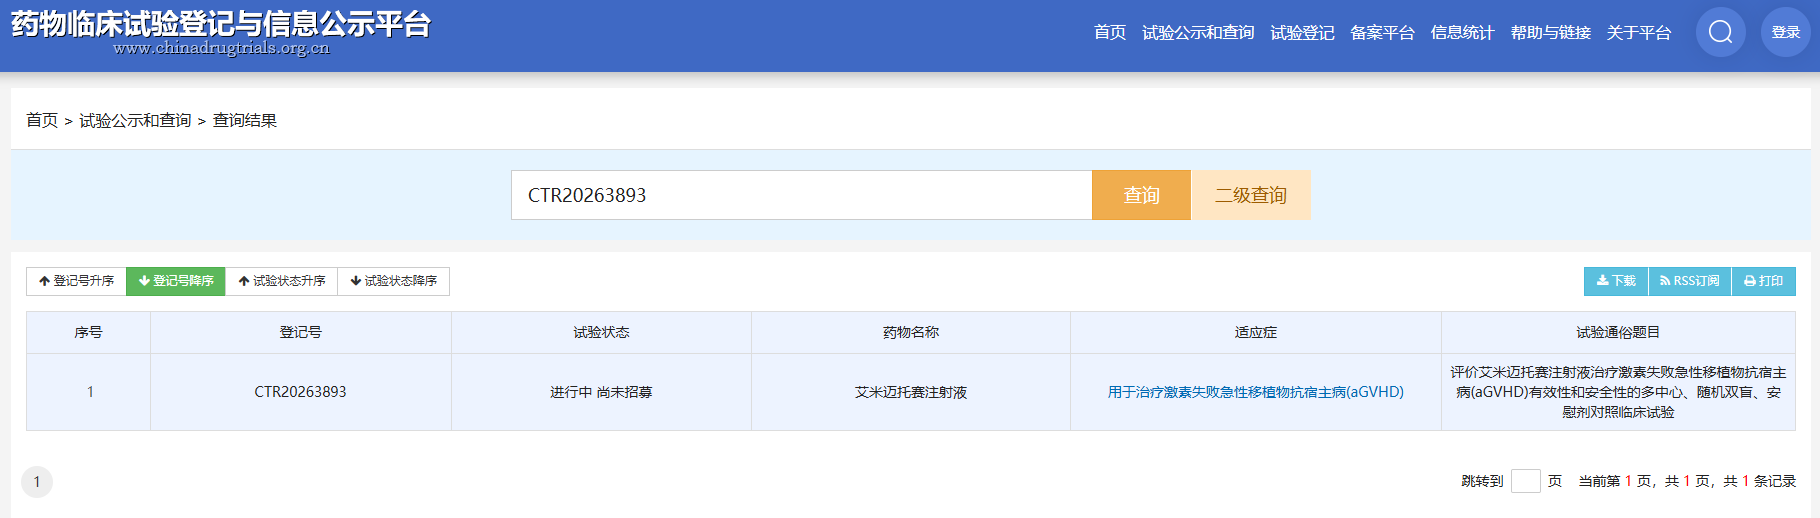
在全球管线之外,中国在GvHD细胞治疗领域已经迈出关键一步。近日,国家药物临床试验登记与信息公示平台信息显示,艾米迈托赛注射液完成了一项上市后确证性III期临床试验公示。
5.1 附条件批准的性质
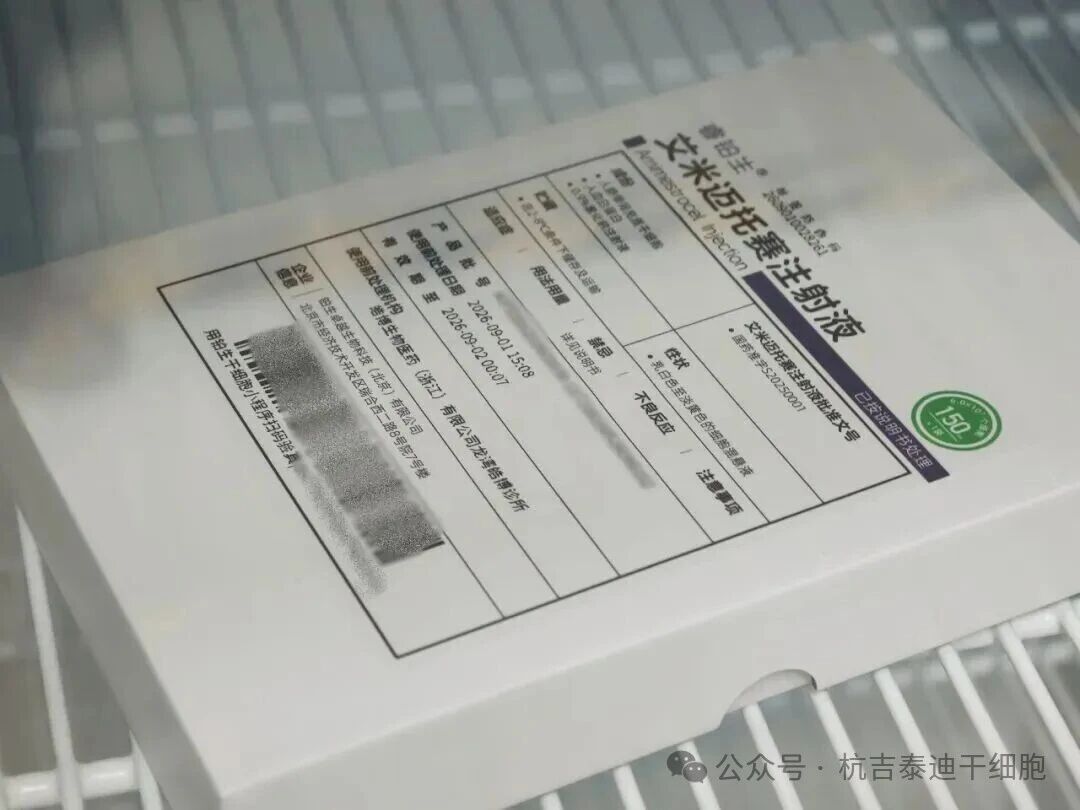
2025年1月2日,艾米迈托赛注射液(商品名:睿铂生) 经国家药监局通过优先审评审批程序附条件批准上市,这是我国首款且唯一获批的干细胞治疗药品。获批适应症为14岁以上且消化道受累为主的激素治疗失败的急性移植物抗宿主病(aGVHD)。
“附条件上市”的本质:这是一种 “先上市、后补证” 的加速通道——药物在已有早期临床数据提示疗效、并可合理预测临床价值的前提下,可先获准用于临床,但企业必须在规定期限内完成后续确证性研究。该机制主要面向严重危及生命、尚无有效治疗手段、公共卫生急需的药品。附条件批准并非无条件放行,而是附带明确的研究义务,补证期限原则上不超过4年。 期限届满后,若研究证明获益大于风险,可转为常规批准;若无法证明、未按期完成或未申请延期,可能面临证书被注销或适应症被核减。
5.2 确证性III期试验:关键信息
2026年10月14日,国家药物临床试验登记与信息公示平台首次公示了艾米迈托赛注射液的上市后确证性III期临床试验(登记号:CTR20263893)。
| 项目 | 详情 |
|---|---|
| 研究性质 | 上市后确证性III期临床试验(非新药临床试验申报) |
| 设计 | 全国多中心、随机双盲、平行对照、安慰剂对照 |
| 参与中心 | 北京大学人民医院、中国人民解放军总医院第一医学中心、中国医学科学院血液病医院 |
| 试验题目 | 评价艾米迈托赛注射液治疗激素失败急性移植物抗宿主病(aGVHD)有效性和安全性的多中心、随机双盲、安慰剂对照临床试验 |
| 规格 | 12ml:6.0×10⁷个细胞/袋 |
| 用法用量 | 外周静脉滴注,每周2次;每次1.0×10⁶个细胞/kg |
| 用药时程 | 4周;若初始治疗4周后达到部分缓解(PR),再维持原剂量继续4周,治疗期最长为8周 |
| 入组标准 | 14–70岁,II至IV度激素失败的急性GvHD |
| 目标入组 | 298人 |
| 牵头研究者 | 黄晓军教授(北京大学人民医院) |
| 当前状态 | 进行中,尚未招募——第一例受试者尚未进组 |
必须明确的边界:该试验结果尚未产生。艾米迈托赛能否从附条件批准转为常规批准,取决于这项298人随机双盲安慰剂对照试验的结果。当前不能推断其已证明优于安慰剂,也不能推断其将顺利转为常规批准。附条件批准是监管安排,不是疗效结论。
六、下一代疗法需要回答的核心问题
把中国进展放回全球图景中看,GvHD研发的竞争焦点正在从“后线挽救”向“前线预防”和“免疫耐受重建”迁移。全球范围内,Tregzi、ATX-002和tregalizumab分别代表了Treg疗法的不同技术路线;MC0518和艾米迈托赛则把间充质干细胞的临床证据推向确证性阶段;MaaT013提醒行业,微生物组疗法在单臂试验达到终点后仍需随机对照证据。
但无论管线多么丰富,未满足需求的核心并未改变:
| 未满足需求 | 具体表现 |
|---|---|
| 后线定位 | 大多数疗法仍用于已经发生激素抵抗的患者 |
| 长期无激素缓解 | 慢性GvHD的长期无激素缓解仍未解决 |
| 预防性干预稀缺 | 真正有效的预防性干预仍是稀缺能力 |
| 兼顾GVL效应 | 兼顾移植物抗白血病效应的免疫调节仍是稀缺能力 |
下一代疗法若要真正改变治疗格局,需要在更持久疗效、更低感染风险、更少激素依赖以及从源头预防GvHD之间取得平衡。
对中国而言,艾米迈托赛确证性III期试验的结果,将不仅决定一款药物的监管命运,也将为国内细胞治疗加速审批路径提供可参照的判例;而更长远竞争力,则取决于能否在预防性免疫调节和全球区分度临床证据上产出下一批资产。
七、结论
第一,已获批药物的十年格局变化是真实的,但其适用边界需要完整呈现:从2017年伊布替尼到2024年Ryoncil,再到据本文所引信息的2026年Tregzi,GvHD治疗从糖皮质激素主导走向靶向药物和细胞疗法并存。但大多数新型疗法仅适用于已出现症状且对既往治疗无反应的患者,慢性GvHD的长期无激素缓解仍未解决。
第二,在研管线的“积极数据”必须按证据阶段逐项解读:MC0518的3期结果未读出;ATX-002的1/2期安全性信号不等于预防疗效;MaaT013的3期达到主要终点但CHMP就单臂设计发布负面趋势意见,该公司自身计划开展随机对照III期即说明当前证据不足;tregalizumab的GvHD适应症尚无临床数据。将这些不同阶段的信息统一表述为“前景广阔”或“疗效显著”,会混淆证据层级。
第三,艾米迈托赛的附条件批准与确证性III期是同一监管逻辑的两端,不能割裂解读:附条件批准意味着附带研究义务,确证性III期试验(CTR20263893)是履行该义务的关键步骤。试验当前“尚未招募”,结果未产生。将其表述为“已证明有效”或“即将转为常规批准”,均超出当前证据范围。
第四,MaaT013的CHMP负面趋势意见是一个值得行业重视的信号:单臂试验达到ORR终点,不等于监管认可,也不等于临床获益已确立。随机对照证据仍是监管批准的核心要求,这一点在GvHD领域同样适用。
对患者和公众的务实建议:GvHD治疗领域的已获批药物为部分患者提供了新的选择,但其适用人群、疗效和风险需由移植团队根据个体情况评估。对于在研疗法和临床研究,有意参与者应通过国家药监局药物临床试验登记与信息公示平台或中国临床试验注册中心查询正规注册研究,正规临床试验不向受试者收取试验药物费用。对以“干细胞治愈GvHD”“新药已获批”为名收取高额费用的商业推广,应保持高度警惕。
八、常见问题解答(FAQ)
免责说明:本文仅用于传播科普知识,分享行业观点,不构成任何临床诊断建议。本文内容不能替代医生或药剂师的专业建议。已获批药物的具体疗效和安全性以FDA批准的说明书和关键试验为准;在研管线处于不同证据阶段,未读出结果的管线不作疗效推断;艾米迈托赛确证性III期试验当前“进行中,尚未招募”,结果尚未产生,附条件批准不等于常规批准。 如有疾病相关问题,请及时咨询专业医疗机构。如有版权等疑问,请随时联系我们。
版权说明:本文来自杭吉干细胞科技内容团队,欢迎个人转发至朋友圈,谢绝媒体或机构未经授权以任何形式转载至其他平台,转载授权请在网站后台下方留言获取。

 浙公网安备 33010202002429号

 扫码添加官方微信


