

作者:杭吉干细胞科技 医学编辑团队
- 内容声明:本文基于国家药物临床试验登记与信息公示平台(CTR20263893)、国家药监局附条件批准公告及公开监管资料撰写,仅供科普参考,不构成任何临床诊疗建议
- 利益相关声明:杭吉干细胞科技与铂生生物、北京大学人民医院及本文提及的任何机构无商业合作或利益关联
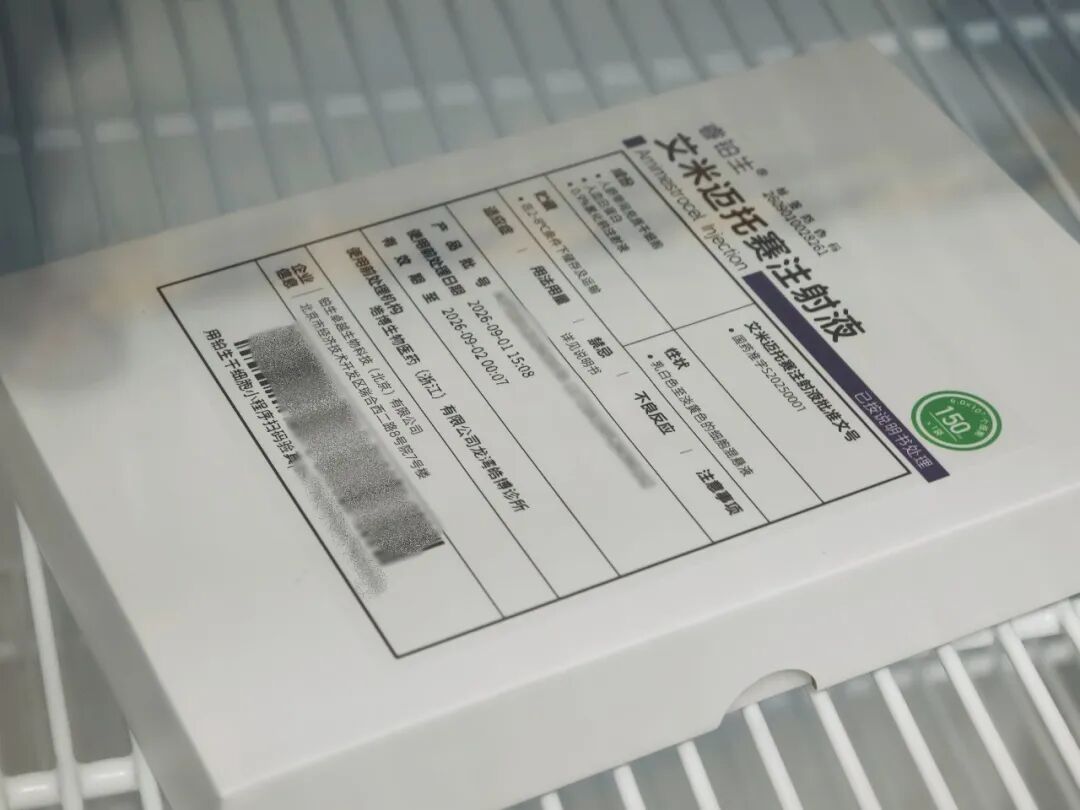
核心速读:2026年10月14日,国家药物临床试验登记与信息公示平台公示了艾米迈托赛注射液(商品名:睿铂生) 的一项上市后确证性III期临床试验(登记号:CTR20263893)[1]。这不是新药临床试验申报,而是附条件批准后的“补证据”研究。 艾米迈托赛注射液于2025年1月2日经国家药监局通过优先审评审批程序附条件批准上市,是我国首款且唯一获批的干细胞治疗药品,适应症为14岁以上且消化道受累为主的激素治疗失败的急性移植物抗宿主病(aGVHD) 。
本次确证性试验为全国多中心、随机双盲、安慰剂对照III期临床试验,由北京大学人民医院黄晓军教授牵头,联合中国人民解放军总医院第一医学中心、中国医学科学院血液病医院开展,目标入组298人,目前状态为 “进行中,尚未招募”。为何非做不可:支撑最初附条件批准的关键III期研究仅54例患者,为单臂无对照设计,28天总体缓解率63%、完全缓解率55.6%,疗效信号积极但证据等级不足以支持常规批准。本次298人随机双盲安慰剂对照试验,正是决定其能否从“附条件批准”转为“常规批准”的关键。
中国首款干细胞药物启动确证性 III 期临床试验,招募298人
一、事件本质:附条件批准后的“补证据”,不是新药申报
2026年10月14日,国家药物临床试验登记与信息公示平台首次公示了艾米迈托赛注射液的一项III期临床试验(CTR20263893)。准确理解这一事件的性质,是避免误读的前提。
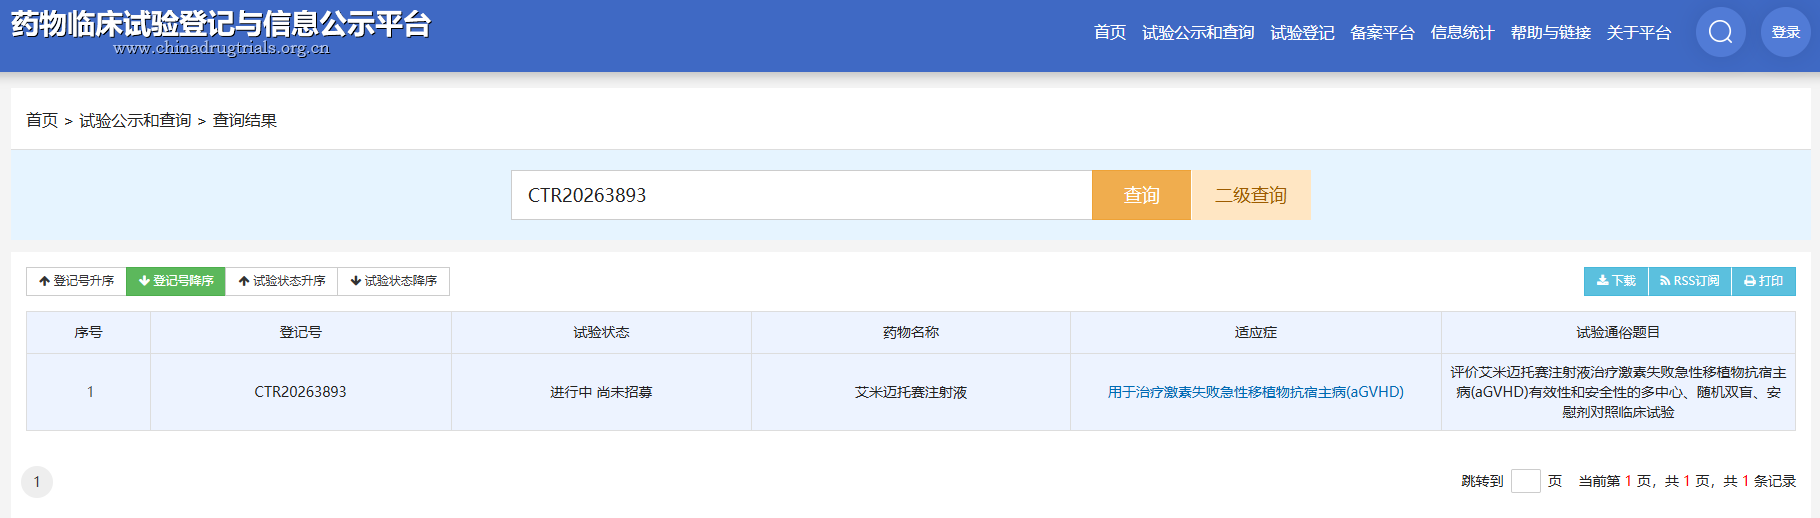
这不是一次新的新药临床试验申请(IND),而是附条件批准上市后必须完成的上市后确证性研究。艾米迈托赛注射液于2025年1月2日获国家药监局附条件批准,附条件本身即意味着:批准附带条件——企业须在规定期限内完成确证性研究,以证明其获益大于风险。此次公示的III期试验,正是这一监管义务的履行。
附条件批准的制度逻辑:附条件批准是国际药品监管中的通用加速工具,适用于严重危及生命、缺乏有效治疗手段、公共卫生急需等情形。其前提是已有早期临床数据提示疗效和临床价值,但尚未完成完整的確证性试验。附条件批准的核心从来不是“降低标准”,而是“先让危重患者用上,再拿确证性数据补齐证据” 。到期后,若证明获益大于风险,转为常规批准;若证明不了、做不完或不申请延期,则可能被注销证书或核减适应症。
二、试验设计:298人随机双盲安慰剂对照,证据等级的实质性提升
| 项目 | 具体信息 |
|---|---|
| 登记号 | CTR20263893 |
| 首次公示日期 | 2026年10月14日 |
| 试验分期 | 上市后确证性III期 |
| 设计类型 | 全国多中心、随机双盲、平行对照、安慰剂对照 |
| 试验题目 | 评价艾米迈托赛注射液治疗激素失败急性移植物抗宿主病(aGVHD)有效性和安全性的多中心、随机双盲、安慰剂对照临床试验 |
| 牵头研究者 | 黄晓军教授(北京大学人民医院) |
| 参与中心 | 北京大学人民医院、中国人民解放军总医院第一医学中心、中国医学科学院血液病医院(中国医学科学院血液学研究所) |
| 目标入组 | 298人 |
| 入组标准 | 14–70岁,II至IV度激素失败的aGVHD |
| 当前状态 | 进行中,尚未招募(第一例受试者尚未入组) |
药品基本信息:
- 通用名:艾米迈托赛注射液(Amimestrocel Injection)
- 商品名:睿铂生
- 剂型:注射剂
- 规格:12ml:6.0×10⁷个细胞/袋
- 用法用量:外周静脉滴注,每周2次;每次剂量为1.0×10⁶个细胞/kg
- 用药时程:4周;若初始治疗4周后达到部分缓解(PR) ,再维持原剂量继续给予4周治疗,治疗期最长为8周
试验目的:评价艾米迈托赛注射液在II–IV度激素失败aGVHD患者中的有效性和安全性。
三、为何非做不可:54例单臂研究的证据短板
支撑艾米迈托赛注射液最初附条件批准的关键III期研究,存在明确的证据局限:
| 维度 | 初始关键研究 | 本次确证性试验 |
|---|---|---|
| 样本量 | 54例 | 298例 |
| 设计 | 单臂、无对照 | 随机、双盲、安慰剂对照 |
| 证据等级 | 低(无对照,无法排除自然病程和伴随治疗影响) | 高(随机对照可控制偏倚) |
| 主要疗效信号 | 28天总体缓解率63%,完全缓解率55.6%,56天疗效维持稳定 | 待读出 |
单臂无对照设计的核心问题在于:aGVHD患者同时接受多种伴随治疗,且疾病本身存在一定波动,无对照条件下观察到的缓解率,不能直接归因于试验药物。63%的总体缓解率是积极的疗效信号,但不足以支撑常规批准所需的因果推断。本次298人随机双盲安慰剂对照试验,正是为补上这一证据短板而设计。
四、国际参照:附条件/加速批准是通用工具,但“转正”并非必然
艾米迈托赛注射液的监管路径并非中国独有。附条件批准/加速批准是国际药品监管中的通用加速工具,但其共同逻辑是:先让患者用上,企业再补临床证据;补不上可能被撤销。
| 监管体系 | 制度名称 | 代表性干细胞/再生医学产品 | 关键特征 |
|---|---|---|---|
| 日本 | 附条件·限时批准 | Temcell(2015年获批,用于aGVHD)、Stemirac(2018年附条件批准,用于脊髓损伤)、Akuugo(2024年附条件批准)、ReHeart与Amchepri/Amusepri(2026年获批) | 许可证通常管5–7年,期间补确证数据 |
| 欧盟 | 有条件上市许可(CMA) | Holoclar(2015年获批,首个欧盟干细胞疗法)、Zemcelpro(2025年建议有条件批准) | 有效期通常1年、可每年更新,需持续提交新证据 |
| 美国 | 加速批准(Accelerated Approval) | Ryoncil(2024年12月获批,全球首个获批的间充质干细胞疗法,用于儿童激素难治性aGVHD) | 基于替代终点先上市,后续验证性试验未证实获益则有权撤回 |
一个值得注意的反例:Alofisel(脂肪来源间充质干细胞,用于克罗恩病复杂性肛瘘)于2018年在欧盟获批,成为欧洲首个获批上市的异体干细胞疗法,2021年在日本获批。但后续确证性试验未能优于安慰剂,2024年12月,武田制药与EMA及意大利药品管理局沟通后,主动撤回其在欧盟的上市许可。
这一反例的警示意义在于:附条件批准不是终点,上市后的验证同样关键。对于艾米迈托赛注射液而言,本次298人随机双盲安慰剂对照试验的结果,将直接决定其能否完成从“附条件”到“常规”的转换。
回到艾米迈托赛:证据逻辑比“首款”标签更重要
“我国首款且唯一获批的干细胞治疗药品”——这一标签在传播上具有天然吸引力,但它并不能替代一个更根本的问题:在随机双盲、安慰剂对照的条件下,艾米迈托赛相对于安慰剂,究竟能带来多大的额外获益?
单臂试验中63%的28天总体缓解率,在缺乏对照的情况下,无法排除疾病自然波动、支持治疗改善以及患者选择偏倚的影响。298例的随机双盲设计,正是为了回答这个问题。如果确证性试验能够复现甚至超越此前的疗效信号,艾米迈托赛将从附条件批准转为常规批准,其临床地位才会获得更稳固的证据基础。如果结果不理想,监管框架同样保留了收紧甚至撤回批准的路径。
对于患者和临床医生而言,这意味着一个审慎的立场:一款药物“已经上市”和“已经证明有效”,在证据等级上并不是同一件事。附条件批准让急需的患者不必等待完整证据链的闭合,但闭合本身,仍然是这款药物必须完成的功课。CTR20263893所承载的,正是这项功课。
常见问题(FAQ)
参考资料:[1]:https://www.chinadrugtrials.org.cn/clinicaltrials.searchlistdetail.dhtml
免责说明:本文仅用于传播科普知识,分享行业观点,不构成任何临床诊断建议。本文内容不能替代医生或药剂师的专业建议。艾米迈托赛注射液的确证性III期临床试验当前状态为“进行中,尚未招募”,疗效和安全性数据尚未读出。如有疾病相关问题,请及时咨询专业医疗机构。如有版权等疑问,请随时联系我们。
版权说明:本文来自杭吉干细胞科技内容团队,欢迎个人转发至朋友圈,谢绝媒体或机构未经授权以任何形式转载至其他平台,转载授权请在网站后台下方留言获取。

 浙公网安备 33010202002429号

 扫码添加官方微信


